TECHNOLOGY EXPLAINER
グラフニューラルネットワーク
― 原子を「点」、結合を「線」にして、結晶や分子を読むAI
結晶や分子の性質を、AIで予測する。そのとき、材料を「数字の表(名刺)」にするのではなく、原子を点、近い原子どうしを線で結んだネットワーク図(グラフ)のまま読ませる方法があります。それがグラフニューラルネットワーク(GNN)です。この記事では、グラフの作り方、「近所の情報を集める」という中心の操作、代表的なモデル(CGCNN・MEGNet・M3GNet・等変ネットワークなど)を、図と小さな数値例で説明します。そのうえで、論文が報告する精度の数字の読み方と、計算上の予測と実験での確認の違いを、素材技術者の目線で整理します。
- 3行でわかる/読む前に/シリーズの中での位置
- なぜ「グラフ」なのか ― 名刺から、つながりの図へ
- 原子を点、結合を線に ― 分子と結晶のグラフ
- 近所の情報を集める ― メッセージパッシング
- 全体をまとめて予測値に ― 読み出しと学習
- 代表的なモデルの系譜
- 距離だけか、向きも使うか ― 不変と等変
- どこまで遠くが見えるか ― カットオフと更新回数
- 精度の数字の読み方
- 予測と実験は別 ― GNoME の例
- 素材技術者から見て
- 限界と、確認できなかったこと/まとめ
- 評価・標準の読み方
- 用語集
- 参考資料(一次情報)
- 主張と出典の対応表(監査)
事実=公表資料に記載のある内容(出典リンクあり)
本稿の計算=明示した前提をもとに本記事が算出した値
未確定/将来=計画・目標・草案・改訂中・策定中・見通しなど、確定していない事項
このほか、素材技術者向けの読み取りは「解説」として区別しています。推測は太字で示します。研究グループ・企業の発表は「主張」と明記します。
1. 3行でわかる/読む前に/シリーズの中での位置
- GNN は、結晶や分子を「原子=点、近い原子の組=線」のグラフとして読み、線に沿って「近所の情報を集める」操作を何回か繰り返して、物性値を予測する機械学習です。結晶向けの代表例である CGCNN(2018)は、Materials Project の 46,744 件の結晶で学習し、生成エネルギーの予測誤差(MAE)0.039 eV/原子を報告しました事実[参考資料1]
- 強みは、「材料の名刺」を人が設計しなくても、原子の並びそのものから特徴を学べることです。弱みは、原子の位置(構造)が要ること、学習データが少ないと不利なこと、学習した範囲の外が苦手なことです。Matbench の著者らは、結晶グラフの手法は「約10⁴件以上のデータで従来手法を上回るように見える」と述べています事実[参考資料2]
- 論文の誤差の数字は、「DFT の値との差」であって、「実験との差」ではありません。また、「AI が220万の安定な構造を見つけた」(GNoME)は、DFT による計算上の予測であり、既に実験で報告されていた構造との一致は736件です。予測と実験は分けて読みます事実[参考資料3]
機械学習は「過去のデータから傾向を学ぶ近似器」、ニューラルネットワークは「数字を入れると数字が出る関数で、中のつまみ(重み)をデータで調整するもの」です(本シリーズ「機械学習とニューラルネットワークの基礎」編)。記述子は「材料を数字で表した名刺」、DFT は「電子の振る舞いから性質を計算する物理シミュレーション」です(近似を含み、実測と一致するとは限りません)。この記事は単独でも読めるよう、必要な点を本文で説明します。
この記事の「グラフ」は、折れ線グラフや棒グラフのことではありません。点と線でできたつながりの図(駅と線路でできた路線図のようなもの)を指します。
「材料データと記述子」編で「名刺」の作り方を学び、この記事で「名刺を学習で作る」方法を知る、という順がおすすめです。GNN で原子にかかる力を予測するしくみは「機械学習原子間ポテンシャル」編、予測の信頼度は「不確かさと適用範囲」編、結果の評価は「MIの結果の評価と再現性の読み方」編で、それぞれ詳しく扱います。
2. なぜ「グラフ」なのか ― 名刺から、つながりの図へ
化学の授業で習う構造式を思い出してください。炭素や酸素を「点」、結合を「線」で描いた図です。駅を点、線路を線にした路線図とよく似ています。化学の世界では、このような図(化学グラフ)が19世紀から使われてきました事実[参考資料4]。GNN は、この「点と線の図」を、コンピュータがそのまま読めるようにしたものです。
では、従来のやり方はどうだったでしょうか。材料を機械学習にかけるとき、よく使われるのは記述子(名刺)です。たとえば「平均の電気陰性度」「イオン半径の平均」のように、組成や構造から人が考えた数字を並べます。少ないデータでも使えるのが長所です。一方、同じ組成で原子の並びが違う材料(たとえば炭素のダイヤモンドと黒鉛)は、名刺が似てしまうことがあります。
| 見方 | 記述子(名刺)+従来の機械学習 | グラフ + GNN |
|---|---|---|
| 入力 | 人が設計した数字の列(組成の平均など) | 原子の種類と、原子どうしの距離(つながり) |
| 特徴の作り方 | 人が考える | データから学ぶ(原子ごとの数字を、更新しながら作る) |
| 原子の並び(構造) | 名刺に入れた分だけ | そのまま使う |
| 要るデータ | 組成だけでも可(名刺の設計しだい) | 多くは原子の位置(結晶構造)が必要 |
| 得意な量 | 少ないデータの予測 | データが多いとき(Matbench の著者の記述:約10⁴件以上) |
表の整理は本稿の計算(整理)。Reiser ら[参考資料4]の説明、Matbench の記述[参考資料2]にもとづく解説。
路線図は、駅どうしの実際の距離を描きません。しかし結晶では、原子が0.1 Å(1 Åは 0.1 nm)近づいたか遠ざかったかで、性質が変わります。そこで多くの GNN は、線に「距離」の数字を持たせます。「つながり」と「距離」の両方を使う、と考えてください。
3. 原子を点、結合を線に ― 分子と結晶のグラフ
グラフの作り方は、分子と結晶で少し違います。
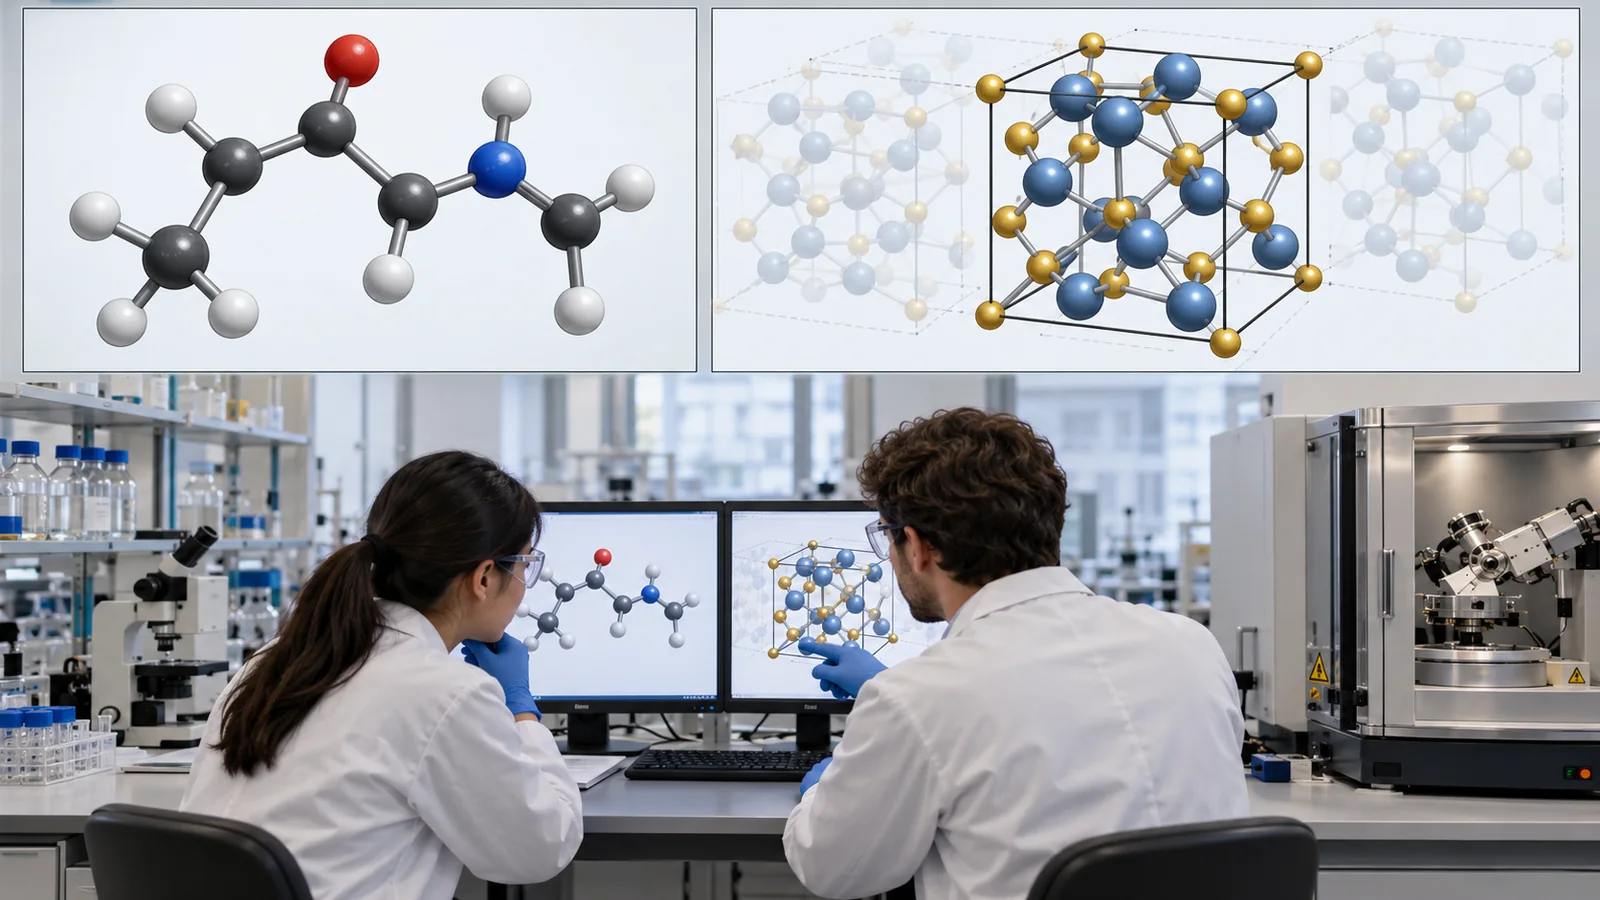
元のSVG・数値・出典を確認する
元SVGの説明:概念図(ベクター作図)。分子(エタノール)と結晶(2次元の模式図)を、グラフにする考え方。結晶では、カットオフ半径の中の原子と線で結び、セルの外のコピーとも結ぶ。
- 分子:原子を点、化学結合を線にします。エタノール(C₂H₅OH)なら、点が9個です。分子の構造式は、そのままグラフになっています。
- 結晶:結合の線がはっきり決まらないことが多いので、「ある距離(カットオフ半径)の中にいる原子どうしを線で結ぶ」という決め方がよく使われます。結晶は同じ並びが繰り返されるので、セル(繰り返しの単位)の外のコピーの原子とも線を結びます(周期境界条件)。その結果、同じ2つの原子の間に複数の線が引かれることもあります(多重グラフ)事実[参考資料1]
- 点に持たせる情報:CGCNN は、元素の9つの性質(族、周期、電気陰性度、共有結合半径、価電子の数、第一イオン化エネルギー、電子親和力、ブロック、原子体積)を点の情報にしました。結晶向けの MEGNet は原子番号と距離だけを使います事実[参考資料1・5]。使う情報が少なくても、学習の中で元素の性質をつかみ直せるという考え方です。
虫めがねで原子の周りを見る、と考えてください。虫めがねの半径がカットオフ半径です。レンズに入った原子は「近所」として線で結ばれ、入らなかった原子は無視されます。CGCNN は6 Å の中で近傍を探し、さらに「ボロノイ面(隣り合う原子の領域の境目)を共有し、かつ距離が共有結合半径の和+0.25 Å より短い」ものを線にしました。同じ論文は、「最も近い12原子を線で結ぶ方法でも同じくらいの精度だった」とも述べています事実[参考資料1]。つまり、線の引き方の細部は、結果にあまり効かないこともあります。
結晶向けの GNN の入力は、原子の種類と位置(結晶構造)です。実験データが「配合比と測定値」だけの場合、そのままでは使えません。配合の組成だけを点にする方法もありますが(GNoME の組成モデルは、組成に含まれる元素を点にします事実[参考資料3])、原子の並びを読む強みは失われます。逆に、CIF ファイル(結晶構造のデータ)を持つ材料系なら、GNN が使える候補になります。
未合成の材料は、構造そのものが「予測」です。入力の構造が現実と違えば、出力も当てになりません。構造を入れる前提を、結果の読み方に必ず含めてください(本記事による解説)。
4. 近所の情報を集める ― メッセージパッシング
GNN の中心の操作はメッセージパッシング(近所から情報を受け取って自分を更新すること)です。身近な例で考えます。職場の席で、となりの人の話を聞いて、自分の考えを少し更新する。これをみんなが同時にやり、さらに数回繰り返すと、となりのとなりの人の話も、少しずつ届きます。
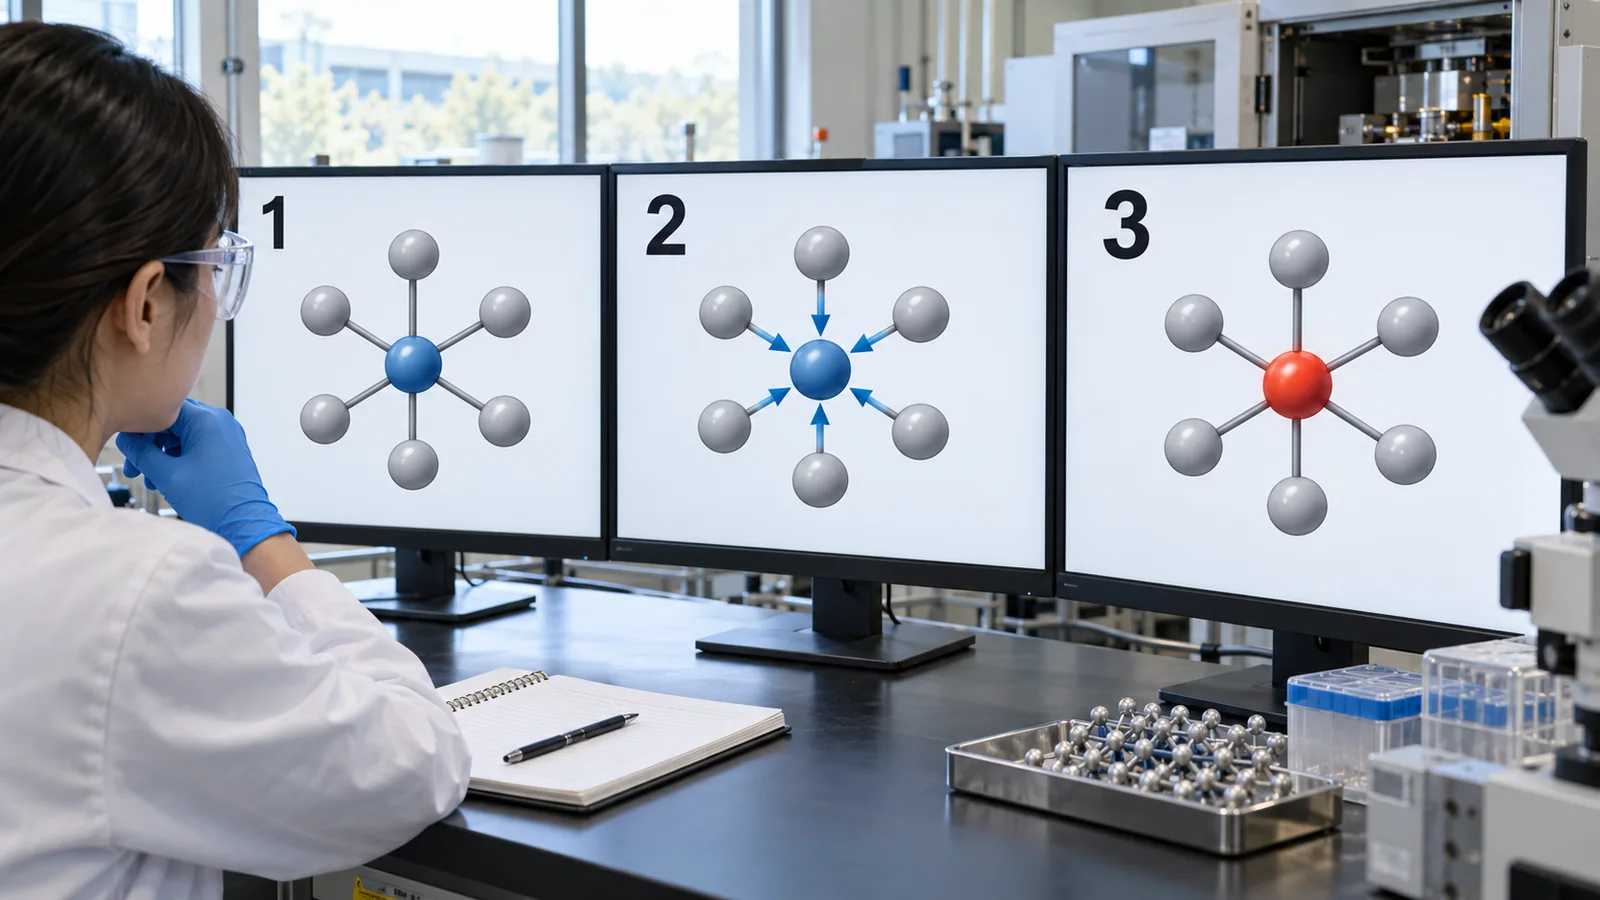
元のSVG・数値・出典を確認する
元SVGの説明:概念図(ベクター作図)。メッセージパッシングの概念図。更新を重ねるほど、遠くの原子の情報が、注目している原子(橙)に届く。
- 持つ:各原子は、数字の列(ベクトル)を持っています。最初は元素の種類から決めた数字です。
- 受け取る:となりの原子から、数字(と距離の情報)を受け取ります。
- 更新する:自分の数字に、受け取った数字のまとめ(合計や平均)を、学習した重みで調整して足します。
これを K 回繰り返します。Gilmer らは、この枠組みをメッセージ関数(何を送るか)、更新関数(どう更新するか)、読み出し関数(最後にどうまとめるか)の3つで表しました。CGCNN や SchNet、MEGNet など、化学・材料向けの多くの GNN は、この枠組みの変形として書けます事実[参考資料6・4]。
小さな数値例で確かめる
実際のモデルより単純なおもちゃの例で、動きを確かめましょう。A−B−C の3原子が一列につながっています。各原子の最初の数字は A=1、B=3、C=2 です。更新のルールを「新しい値=自分の値+0.5×(となりの値の平均)」とします(実際の GNN の式ではなく、説明用の例です)。
| 状態 | A | B | C | 計算の例 |
|---|---|---|---|---|
| 最初 | 1 | 3 | 2 | ― |
| 1回更新後 | 2.5 | 3.75 | 3.5 | A:1+0.5×3=2.5 / B:3+0.5×(1+2)÷2=3.75 |
| 2回更新後 | 4.375 | 5.25 | 5.375 | A:2.5+0.5×3.75=4.375 |
| C を 2→4 に変えて再計算(1回後) | 2.5 | 4.25 | 5.5 | A は変わらない |
| C を 2→4 に変えて再計算(2回後) | 4.625 | 6.25 | 7.625 | A が 4.375→4.625 に変わった |
表の数値は本稿の計算(おもちゃの例。実際のモデルの式や値ではありません)。
表から2つのことが分かります。① Cの値を変えても、Aの1回更新後の値は変わりません(AはCと直接つながっていないため)。② 2回更新すると、Aの値にCの変化が届きます。更新の回数が、「どこまで遠くの原子の影響を受けるか」を決めるのです。また、「となりの値の平均」を使っているので、となりの原子を並べる順番を変えても結果は同じになります。原子には本来、順番がありません。この性質(順序に依存しないこと)は、Gilmer らも読み出し関数に求めています事実[参考資料6]。
もっと詳しく:CGCNN の更新式(式が苦手な方は飛ばして構いません)
CGCNN の更新式は、文章で書くと「新しい値=古い値+Σ(ゲート×近所からの情報)」です。Σは、線でつながった近所すべてについての合計です。ゲートは 0〜1 の数字(シグモイド関数)で、「この近所の情報をどのくらい通すか」を決めます。ゲートが学習で決まるので、弱い結合の影響を自動で小さくできると著者らは述べています。ゲートのない単純な版(近所すべてに同じ重みを使う)と比べて、検証データでの生成エネルギーの誤差は 0.136 eV/原子から 0.039 eV/原子に下がりました事実[参考資料1]。「どう混ぜるか」の設計で、結果が大きく変わるという例です。
回数を増やすほど遠くまで届きますが、増やしすぎると、どの原子も似た数字になってしまう(over-smoothing)、遠くの情報が細い通り道に押し込まれて失われる(over-squashing)といった問題が知られています。典型的な分子や結晶のセルでは、原子数を n として、およそ log n 回の更新で全原子に情報が届く、とも説明されています事実[参考資料4]。実際のモデルの例として、SchNet は3つの相互作用ブロック(更新の層)を使い[参考資料7]、MEGNet の論文には3ブロックのモデルの例があります[参考資料5]。
5. 全体をまとめて予測値に ― 読み出しと学習
更新が終わると、原子ごとの数字が残ります。ここから、結晶全体の1つの物性値(たとえば生成エネルギー)を出すには、全原子の数字を1つにまとめます(読み出し、プーリング)。CGCNN は全原子の数字の平均を取ります。平均なら、原子の並べ方や、セルの取り方(同じ結晶でも大きめのセルで数える場合)が違っても、結果が大きく変わりません事実[参考資料1]。この後、小さなニューラルネットワークが、まとめた数字を物性値に変換します。
学習のしかたは、他の機械学習と同じです。DFT で計算した値を「正解」として、予測との差(誤差)が小さくなるよう、重みを少しずつ直します。人が決めるのは、カットオフ半径、更新の回数、点や線に載せる情報などです(ハイパーパラメータ)。CGCNN の例では、Materials Project の46,744件の結晶(87元素)から、ランダムに60%を学習、20%を検証(設定の選択)、20%をテストに使いました事実[参考資料1]。
GNN は、DFT などで計算した値のパターンを学ぶ近似器です。シュレーディンガー方程式を解いているわけではありません。学習データに含まれない種類の原子環境(外挿)では、誤差が大きくなりえます。精度は「学習した範囲の中」での値だと考えてください。たとえ話の限界でもあり、「近似器」が基本です(本記事による解説)。
6. 代表的なモデルの系譜
GNN の主なモデルを、年代順に並べます。各モデルは学習データも評価の条件も違うため、この表で優劣は分かりません。「何が新しかったか」の整理として読んでください。
| モデル(年) | 何が新しかったか | 報告された例(条件つき) |
|---|---|---|
| Duvenaud ら(2015) | 分子のグラフに、畳み込みを直接適用。従来の「分子フィンガープリント」を、データから学ぶ形に一般化した事実[参考資料8] | ― |
| MPNN(Gilmer ら、2017) | メッセージ・更新・読み出しの枠組みを整理。分子の13の性質(QM9)で検証事実[参考資料6] | 約11万個で学習。13項目中11項目で「化学精度」(DFT の値に対して)と主張 |
| SchNet(Schütt ら、2017) | 距離に応じて連続的に変わるフィルター。力はエネルギーの微分で求め、エネルギー保存が構造的に成り立つ事実[参考資料7] | QM9 で U₀ の MAE 0.31 kcal/mol(学習110,462個) |
| CGCNN(Xie と Grossman、2018) | 結晶向け。点と線を使い、局所環境ごとの寄与を取り出せる事実[参考資料1] | 生成エネルギー MAE 0.039 eV/原子(学習28,046件) |
| MEGNet(Chen ら、2019) | 点・線に加えて「全体の状態」(温度など)も持つ。分子と結晶の両方に使え、元素の表現を別の物性の学習に転用事実[参考資料5] | 生成エネルギー MAE 0.028 eV/原子(学習60,000件) |
| ALIGNN(Choudhary と DeCost、2021) | 結合の角度も、グラフ(線グラフ)として明示的に扱う事実[参考資料9] | 52の性質に適用。一部の既報のGNNを最大85%上回る精度(著者の主張) |
| NequIP(Batzner ら、2022) | 回転・並進・反転で向きが一緒に変わる「E(3) 等変」な畳み込み事実[参考資料10] | 少ない学習データで高精度(著者の主張) |
| MACE(Batatia ら、2022) | 4体の高次の情報を1回で送り、更新を2回に減らす等変モデル事実[参考資料11] | rMD17 などで最先端と同等以上(著者の主張) |
| M3GNet(Chen と Ong、2022) | 3体(角度)を入れた、周期表の89元素に対応するモデル。エネルギー・力・応力を出す事実[参考資料12] | テストMAE:エネルギー 0.035 eV/原子、力 0.072 eV/Å、応力 0.41 GPa(学習データは Materials Project の緩和の履歴) |
| CHGNet(Deng ら、2023) | Materials Project の約150万の構造の履歴で事前学習。磁気モーメントも学習し、電荷の情報を持たせる事実[参考資料13] | Li の拡散などに応用(著者の報告) |
各行の数字は、それぞれの論文の条件での値です(データセット・分割・指標が異なる)。表の整理は本稿の計算(整理)。確認日 2026年10月22日。
表の下半分(M3GNet、CHGNet、NequIP、MACE)は、原子にかかる力まで出せるため、機械学習原子間ポテンシャルとして使われます(詳しくは本シリーズ「機械学習原子間ポテンシャル」編)。
7. 距離だけか、向きも使うか ― 不変と等変
物理には、「空間の向きを変えても、本質は変わらない」という大事な性質があります。水の分子を机の上で回しても、エネルギーは変わりません。しかし、原子にかかる力は向きを持つ矢印なので、分子を回せば、矢印も一緒に回ります。
- 不変(invariant):回しても値が変わらない。エネルギーのような1つの数値がそうです。距離や角度は回転で変わらないので、距離と角度だけを使うモデル(CGCNN、MEGNet、SchNet、M3GNet など)は、エネルギーが回転に対して不変になります事実[参考資料4]。
- 等変(equivariant):回すと、値も同じように回る。力の矢印がそうです。NequIP などは、特徴を単なる数値ではなく向きを持つ量(ベクトルなど)として持ち、向きの情報を最後まで使います。出力のエネルギーは不変で、力はその微分として求まります事実[参考資料10]。
NequIP の著者らは、「従来より最大3桁少ない学習データで同等以上の精度」を主張し、水と氷の例では133個の構造で学習して、約13万個の構造で学習した別の手法(DeepMD)より、力の誤差が小さいと報告しています(エネルギーの誤差は、学習データの多い DeepMD のほうが小さいとも述べています)。また、向きを持たない版(l=0)と、持つ版を比べ、等変にすると一貫して精度が上がったと述べています。ただし、なぜ等変だとデータが少なくて済むのかは、理論的にまだ分かっていないとも書いています事実[参考資料10]。MACE は、高次の情報(4体)を一度に送ることで、更新の回数を2回に減らし、速さと精度を両立させたと主張しています事実[参考資料11]。
等変モデルが有利なのは、力などの向きのある量を扱う、少ないデータで学ぶといった場面で、これらの論文は特定のデータセットで示したものです。物性値(スカラー)だけを予測するなら、距離と角度だけのモデルで十分なことも多いと考えられます(推測)。同じ MD17 でも、数値の精度を高めて計算し直した改訂版(revised MD-17)があり、NequIP の論文は両方の版で評価しています。データセットの版が違えば、数字は比べられません事実[参考資料10]。
8. どこまで遠くが見えるか ― カットオフと更新回数
素材の性質には、近くの原子だけでなく、少し離れた原子の影響もあります。GNN が見える範囲は、2つで決まります。1回の更新で届く距離=カットオフ半径と、更新の回数 Kです。上限は「K × カットオフ半径」です。
- 面心立方の格子(格子定数 4.2 Å の例)で数えると、カットオフ4 Å で12原子、5 Å で18原子、6 Å で54原子が入ります本稿の計算。半径を少し広げるだけで、近所の数が大きく増えます。
- カットオフ5 Å で K=3 回更新すれば、上限は15 Å で、約766原子が範囲に入ります本稿の計算。範囲は広がりますが、計算量も増えます。
- これらの数字は格子の例を数えただけで、実在の材料に合わせた値ではありません。論文のカットオフは、CGCNN が6 Å(近傍の探索)、M3GNet が5 Å(3体は4 Å)、GNoME が構造モデルで4 Å・ポテンシャルで5 Å です事実[参考資料1・12・3]。
静電気の力のように、遠くまで届く相互作用は、近所の情報を数回集めるだけでは扱いにくいと考えられています。総説は、長距離の寄与を補う工夫(静電相互作用などの追加)が、移植しやすさを高めると述べています事実[参考資料4]。イオン性の材料や界面、帯電した欠陥を扱うときは、モデルがどの範囲までを扱うかを、確かめてください(本記事による解説)。
9. 精度の数字の読み方
論文には「誤差 0.039 eV/原子」のような数字が並びます。素材技術者が読むときに、確かめることを順に説明します。
(1) 何と比べた誤差か
CGCNN の誤差は、DFT で計算した値との差です(実験値との差ではありません)。論文は、モデルの誤差 0.039 eV/原子を、別の研究(Kirklin ら)が報告した「DFT の計算値と実験値の差(0.081〜0.136 eV/原子)」と比べ、「DFT の精度に近い、または上回る」と述べました事実[参考資料1]。ただし、これは「モデルが実験を予測する精度が、DFT より高い」という意味ではありません。モデルは DFT の値を「正解」として学んでいるので、DFT の誤差(たとえば、バンドギャップの過小評価)は、モデルにも引き継がれます。
GNN の学習の「正解」が DFT の値であれば、GNN は DFT の値を速く再現する道具であり、DFT より実験に近い値を出せるわけではありません。実験に近づくには、実験値で学習する、実験データで補正する、といった別の工夫が要ります。
(2) データの分け方
CGCNN は、データをランダムに60%・20%・20%に分けました。ランダムに分けると、よく似た組成・構造の材料が、学習側とテスト側の両方に入ることがあります。すると、テストの誤差は「初めて見る材料」より小さく出やすくなります(データ漏洩の可能性。本記事による解説)。Matbench は、13のタスク(312〜約13万件)で、同じ手順で評価できるようにした試験集です。その著者らは、結晶グラフの手法が「約10⁴件以上のデータで従来手法を上回るように見える」と述べ、一方で自動化した従来型の手法(Automatminer)が13タスク中8つで最良だったと報告しています事実[参考資料2]。データの件数によって、向く手法が変わることを示しています。
(3) 回帰の精度と、「安定かどうか」の判定は別です
Matbench Discovery の著者らは、生成エネルギーを精度よく予測できても、「安定か不安定か」の判定では偽陽性が多くなりうることを指摘しています。安定性の境界(凸包の上の 0 eV/原子)の近くでは、小さな誤差でも判定が逆になるためです事実[参考資料14]。Bartel らも、組成だけを使うモデルは、生成エネルギーを予測できても、安定性の予測が悪いと報告しています事実[参考資料15]。
10. 予測と実験は別 ― GNoME の例
GNN が大きく注目されたのは、Google DeepMind の研究グループが2023年に Nature に発表した GNoME です。GNN(グラフネットワーク)で候補を絞り、DFT で確かめ、その結果を再び学習に使うという「能動学習」を繰り返しました。主張と確認の中身を、分けて読みます事実[参考資料3]。
- 計算上の予測:以前のデータに対して安定と計算された構造が約220万、そのうち、更新した凸包の上にある新しい結晶が約381,000。判定は DFT(PBE 汎関数)で、0 K での熱力学的な安定性です事実[参考資料3]。
- 手法の進み方:能動学習の6ラウンドで、「安定な構造を当てる割合(hit rate)」が、構造モデルで6%未満から80%超へ、組成モデルで3%未満から33%へ上がりました。最終モデルの予測誤差は約 11 meV/原子と報告されています事実[参考資料3]。
- 実験との照合:ICSD(無機結晶構造のデータベース)に、他の研究者が独立に実験で得た構造として、GNoME の予測と一致するものが736件ありました事実[参考資料3]。これは、GNoME が新しく合成して確かめた数ではありません。
- 著者自身が挙げる課題:競合する多形の間の相転移、振動を考えた安定性、配置のエントロピーの効果、そして「合成可能性」です事実[参考資料3]。
- 論評:Cheetham と Seshadri(2024)は、この報告について、新規性・信頼性・有用性をすべて満たす化合物の証拠は乏しいと論評し、合成と結晶学の専門知識を取り入れる必要を述べました事実[参考資料16]。両方の見方を並べて読むのが適切です。
正確には、「計算上安定と判定された構造が約220万、見つかった」です。計算上安定でも、実際に作れるかは別の問題です(合成の条件、反応の速さ、不純物、結晶の乱れなど)。「予測を絞るのは AI、確かめるのは合成と測定」という分担を、いつも思い出してください。
計算で「安定」と出た候補の実験では、①目的の相ができたか(粉末X線回折などで、既知の化合物や固溶体との区別)、②再現するか(別のロット、別の条件)、③不純物・乱れの影響(同じ原子配置が別の席を取る、というような)、④性能が出るか(目的の物性)を、順に確かめます。対照(既知の材料)を同じ条件で測ることと、ロット差を見ることが、実験の設計の基本です(本記事による解説)。
11. 素材技術者から見て
数千件の自社データで GNN をゼロから学習するのは、多くの場合、難しい条件です。Matbench の著者の記述(約10⁴件以上で優位に見える)に照らすと、少ないデータでは従来の記述子の手法が競争力を持つことがあります事実[参考資料2]。選択肢は3つ考えられます(本記事による解説)。
- 記述子+従来の手法(少ないデータ向け。本シリーズ「小データ機械学習」編)。
- 事前学習済みのモデルを使う:M3GNet や CHGNet のように、大きなデータで学習済みのものを、構造の緩和や候補の絞り込みに使う。学習データの範囲・対象元素・評価タスクを確かめることが前提です。M3GNet の著者は、学習データの Materials Project の DFT 計算が、最良の実務より緩い設定(低いカットオフ、粗い k 点)であることなどを、限界として挙げています事実[参考資料12]。
- 転移学習:MEGNet は、データの多い物性(生成エネルギー)で学んだ元素の表現を、データの少ない物性(バンドギャップや弾性率)に転用して、学習が速く、性能も上がったと報告しています事実[参考資料5]。
CGCNN は、結晶全体の値に、各原子の局所環境がどう寄与したかを取り出せます。著者らはペロブスカイトで、A サイトに入りやすい元素(半径の大きい元素)などの傾向を引き出して、設計の経験則の手がかりになると示しました事実[参考資料1]。これはデータの相関から見えた傾向であり、原因を証明したものではありません。経験則との照らし合わせや、実験での確認が要ります(本シリーズ「説明可能なAIと材料知見」編)。
12. 限界と、確認できなかったこと/まとめ
(1) 確認できなかったこと
- ALIGNN の「最大85%」の比較の詳しい条件(どの既報モデルと、どのデータセットで比べたか)は、要旨にとどまり、確認していません。
- CHGNet・MACE の評価の数値は、要旨に記載のある範囲にとどめ、他のモデルとの順位づけはしていません。
- CGCNN・MEGNet・SchNet の誤差は、それぞれMaterials Project の取得時期・分割が異なるため、同じ条件の比較ではありません。同一条件で比べた結果は、本稿では確認していません。
- GNoME の736件の個別の照合結果(どの化合物がどの実験報告と一致したか)は、補足資料にあり、本稿では確認していません。
- GNN のMI に特化した国際標準は確認できませんでした。
- GNN は、原子を点、近い原子の組を線にしたグラフを読み、近所の情報を集める操作を繰り返して、物性値を予測します。結晶では、カットオフ半径の中の原子(周期境界条件のコピーを含む)を線で結びます事実
- 更新の回数と、カットオフ半径が、見える範囲を決めます(上限は K×カットオフ)。範囲が広がるほど、近所の数と計算量が増えます本稿の計算
- 距離と角度だけを使うモデルと、向きを持つ量も使う等変モデルがあります。後者は、力の予測や、少ないデータで有利と主張されています事実
- 誤差の数字は「DFT の値との差」で、条件(データ件数・分割)が違えば比べられません。回帰の精度と、安定性の判定は別です事実
- GNoME の約220万は計算上の予測で、既に実験で報告されていた構造との一致は736件。論評もあります。予測と実験は分けて読みます事実
13. 評価・標準の読み方
GNN の「ものさし」は、まず予測誤差(MAE など。DFT などの正解とどれだけ違うか)です。次に、データの分け方(ランダムか、組成や構造の系で分けたか)と、何と比べた誤差か(DFT の値か、実験値か)です。誤差が小さくても、これらを確かめなければ、自社の材料での実力は分かりません。確認日は2026年10月22日です。
| 評価項目 | 代表的なベンチマーク・評価手法(名称・出典) | 標準・指針(ISO/IEC・NIST など) | 読み方の注意 |
|---|---|---|---|
| 物性値の予測誤差 | Matbench:13のタスク(312〜約13万件)。無機結晶の光学・熱・電子・熱力学・引張・弾性の性質(Dunn ら 2020)[参考資料2]事実 JARVIS-Leaderboard(NIST。274のベンチマーク、152の手法、1281の貢献。論文発表時点)[参考資料17]事実 | 確認できなかった(GNN の誤差評価を定める国際標準は確認していない) | タスクごとに向く手法が違う。順位は自社の材料での実力と別 |
| 安定性の判定 | Matbench Discovery:機械学習のエネルギーモデルを、安定な結晶を探す前段のふるいとして評価。回帰の指標と、判定の指標のずれを指摘(Riebesell ら 2025)[参考資料14]事実 | 確認できなかった | 回帰が正確でも、境界(凸包の上 0 eV/原子)付近で偽陽性が増える |
| 原子間ポテンシャルの精度 | QM9(分子の13性質、Gilmer ら)[参考資料6]。MD17 には、計算し直した改訂版(revised MD-17)があり、NequIP の論文は両方で評価[参考資料10]事実 | 確認できなかった | 同じ名前でも版が違う。データセットの版を確かめる |
| 用語・データ品質 | ― | ISO/IEC 22989:2022(AIの概念と用語、2022年7月発行)[参考資料18]、ISO/IEC 5259-1:2024(分析・機械学習のためのデータ品質、第1部:概要・用語・例、2024年7月発行)[参考資料19]事実 | AI 一般の標準で、GNN や材料向けではない。本文は有料で、要求事項は確認していない |
| 学習データ(DFT)の質 | M3GNet の論文:Materials Project の DFT 設定が最良の実務より緩いことを限界として記載[参考資料12]事実 | 確認できなかった | モデルの誤差は、学習データの誤差の上に乗る |
表の整理は本稿の計算(整理)。番号・題名・状態は ISO の公式ページで確認(確認日 2026年10月22日)。規格の本文は有料のため、適用範囲の記載にとどめ、要求事項は書いていません。
読み方の注意(素材技術者向け)
- ベンチマークの順位と、自社の材料での実力は別です:Matbench のタスクは、Materials Project などの公開データです。自社の材料系(組成・構造・測定条件)が、そのデータの範囲に入るかを確かめてください[参考資料2]
- 予測と実験の確認を区別してください:GNoME の約220万は DFT による予測、736は既存の実験報告との一致です。「発見」という言葉が、どちらを指しているか確かめましょう[参考資料3]
- ISO/IEC の標準は、多くが推奨や枠組みです:法令や契約で引用されて初めて拘束力を持つのが一般的です(本記事による解説)。GNN の精度を保証するものではありません[参考資料18・19]
14. 用語集
- グラフ
- 点(ノード)と線(エッジ)でできたつながりの図。折れ線グラフとは別のもの。
- ノード(点)/エッジ(線)
- グラフの点と線。材料では、原子が点、結合や近い原子の組が線。
- 特徴ベクトル
- 点や線に持たせる数字の列。元素の種類や距離から作る。
- カットオフ半径
- 線で結ぶ原子の範囲を決める距離。虫めがねの半径のようなもの。
- 周期境界条件
- 結晶の繰り返しを表す約束。セルの外のコピーの原子とも関係を持たせる。
- メッセージパッシング
- 近所の原子から情報を受け取って、自分の数字を更新する操作。
- 読み出し(プーリング)
- 全原子の数字を1つにまとめて、結晶全体の値を出す操作。平均などを使う。
- 重み
- ニューラルネットワークの中のつまみ。データで調整する。
- MAE(平均絶対誤差)
- 予測と正解の差の絶対値の平均。小さいほど近い。
- 学習・検証・テスト
- 学習:重みを決める。検証:設定を選ぶ。テスト:最後に成績を測る。
- DFT(密度汎関数理論)
- 電子の振る舞いから性質を計算する物理シミュレーション。近似を含む。
- 生成エネルギー
- 元素の単体から化合物ができるときのエネルギー変化。安定性の目安。
- 凸包(ハル)/凸包の上のエネルギー
- 同じ元素の組み合わせで、最も安定な組み合わせを結んだ下側の線。0 に近いほど安定と計算された。0 K・DFT での値。
- MPNN
- メッセージパッシングを一般化した枠組み。多くの GNN がこの形で書ける。
- CGCNN
- 結晶グラフ畳み込みニューラルネットワーク。結晶向けの代表的な GNN。
- MEGNet
- 点・線に「全体の状態」も加えた GNN。分子と結晶の両方に使える。
- M3GNet/CHGNet
- 周期表全体に使える、事前学習済みの GNN(原子間ポテンシャル)。
- 不変/等変
- 回しても値が変わらない性質/回すと値も一緒に回る性質。
- E(3)
- 3次元空間の回転・並進・反転の全体。E(3) 等変は、これらに対して等変なこと。
- over-smoothing
- 更新を重ねすぎて、どの原子も似た数字になってしまうこと。
- 機械学習原子間ポテンシャル(MLIP)
- 原子の配置からエネルギーと力を出す機械学習モデル。
- Matbench
- 材料の物性予測の試験集(13タスク)。手法を同じ手順で比べるためのもの。
- 能動学習
- 次に計算(実験)する候補を、モデル自身が選びながら学ぶやり方。
15. 参考資料(一次情報)
- Xie T., Grossman J. C. "Crystal graph convolutional neural networks for an accurate and interpretable prediction of material properties", Phys. Rev. Lett. 120, 145301 (2018), DOI 10.1103/PhysRevLett.120.145301 — doi.org/10.1103/PhysRevLett.120.145301
- Dunn A. ほか "Benchmarking materials property prediction methods: the Matbench test set and Automatminer reference algorithm", npj Comput. Mater. 6, 138 (2020), DOI 10.1038/s41524-020-00406-3 — doi.org/10.1038/s41524-020-00406-3
- Merchant A. ほか "Scaling deep learning for materials discovery", Nature 624, 80–85 (2023), DOI 10.1038/s41586-023-06735-9 — doi.org/10.1038/s41586-023-06735-9
- Reiser P. ほか "Graph neural networks for materials science and chemistry", Commun. Mater. 3, 93 (2022), DOI 10.1038/s43246-022-00315-6 — doi.org/10.1038/s43246-022-00315-6
- Chen C. ほか "Graph networks as a universal machine learning framework for molecules and crystals", Chem. Mater. 31, 3564–3572 (2019), DOI 10.1021/acs.chemmater.9b01294 — doi.org/10.1021/acs.chemmater.9b01294
- Gilmer J. ほか "Neural message passing for quantum chemistry", Proc. Mach. Learn. Res. 70, 1263–1272 (2017), arXiv:1704.01212 — arxiv.org/abs/1704.01212
- Schütt K. T. ほか "SchNet: A continuous-filter convolutional neural network for modeling quantum interactions", Advances in Neural Information Processing Systems 30 (2017), arXiv:1706.08566 — arxiv.org/abs/1706.08566
- Duvenaud D. ほか "Convolutional networks on graphs for learning molecular fingerprints", Advances in Neural Information Processing Systems 28 (2015), arXiv:1509.09292 — arxiv.org/abs/1509.09292
- Choudhary K., DeCost B. "Atomistic line graph neural network for improved materials property predictions", npj Comput. Mater. 7, 185 (2021), DOI 10.1038/s41524-021-00650-1 — doi.org/10.1038/s41524-021-00650-1
- Batzner S. ほか "E(3)-equivariant graph neural networks for data-efficient and accurate interatomic potentials", Nat. Commun. 13, 2453 (2022), DOI 10.1038/s41467-022-29939-5 — doi.org/10.1038/s41467-022-29939-5
- Batatia I. ほか "MACE: Higher order equivariant message passing neural networks for fast and accurate force fields", arXiv:2206.07697 (2022) — arxiv.org/abs/2206.07697
- Chen C., Ong S. P. "A universal graph deep learning interatomic potential for the periodic table", Nat. Comput. Sci. 2, 718–728 (2022), DOI 10.1038/s43588-022-00349-3 — doi.org/10.1038/s43588-022-00349-3
- Deng B. ほか "CHGNet as a pretrained universal neural network potential for charge-informed atomistic modelling", Nat. Mach. Intell. 5, 1031–1041 (2023), DOI 10.1038/s42256-023-00716-3 — doi.org/10.1038/s42256-023-00716-3
- Riebesell J. ほか "A framework to evaluate machine learning crystal stability predictions", Nat. Mach. Intell. 7, 836–847 (2025), DOI 10.1038/s42256-025-01055-1 — doi.org/10.1038/s42256-025-01055-1
- Bartel C. J. ほか "A critical examination of compound stability predictions from machine-learned formation energies", npj Comput. Mater. 6, 97 (2020), DOI 10.1038/s41524-020-00362-y — doi.org/10.1038/s41524-020-00362-y
- Cheetham A. K., Seshadri R. "Artificial intelligence driving materials discovery? Perspective on the article: Scaling deep learning for materials discovery", Chem. Mater. 36, 3490–3495 (2024), DOI 10.1021/acs.chemmater.4c00643 — doi.org/10.1021/acs.chemmater.4c00643
- Choudhary K. ほか "JARVIS-Leaderboard: a large scale benchmark of materials design methods", npj Comput. Mater. 10, 93 (2024), DOI 10.1038/s41524-024-01259-w — doi.org/10.1038/s41524-024-01259-w
- ISO/IEC "ISO/IEC 22989:2022 Information technology — Artificial intelligence — Artificial intelligence concepts and terminology", (ISO page) — iso.org/standard/74296.html
- ISO/IEC "ISO/IEC 5259-1:2024 Artificial intelligence — Data quality for analytics and machine learning (ML) — Part 1: Overview, terminology, and examples", (ISO page) — iso.org/standard/81088.html
16. 主張と出典の対応表(監査)
| 本文の主張 | 根拠 | 区分 |
|---|---|---|
| 構造式(化学グラフ)が19世紀から使われてきたこと。化学・材料向けの多くの GNN がメッセージパッシングの枠組みで書けること。約 log n 回の更新で全原子に情報が届くという説明、over-smoothing・over-squashing。距離と角度だけを使うモデルが回転に対して不変であること、等変モデルの定義 | 出典4 https://doi.org/10.1038/s43246-022-00315-6 | 事実 |
| CGCNN:グラフの作り方(6 Å の探索、ボロノイ面・共有結合半径+0.25 Å、12近傍でも同等)、点の9つの性質、ゲートつきの更新式と検証誤差 0.136→0.039 eV/原子、平均による読み出し、46,744件・87元素・ランダム60/20/20、生成エネルギー MAE 0.039(学習28,046件)、バンドギャップ MAE 0.388(学習16,458件)、DFT と実験の差(0.081〜0.136、0.6:論文が引用)、ペロブスカイトの局所環境の寄与 | 出典1 https://doi.org/10.1103/PhysRevLett.120.145301 | 事実 |
| Duvenaud らが分子グラフに畳み込みを適用し、分子フィンガープリントを一般化したこと。Gilmer らのメッセージ・更新・読み出しの枠組み、QM9 の13性質、約11万個で学習し検証・テスト各1万個(ランダム)、13項目中11項目で化学精度(DFT の値に対して)、読み出しが順序に依存しないこと | 出典8 https://arxiv.org/abs/1509.09292 出典6 https://arxiv.org/abs/1704.01212 | 事実 |
| SchNet:連続フィルター、力をエネルギーの微分で求めること、3つの相互作用ブロック、QM9 の U₀ の MAE 0.31 kcal/mol(学習110,462個) | 出典7 https://arxiv.org/abs/1706.08566 | 事実 |
| MEGNet:全体の状態の追加、結晶では原子番号と距離のみ、生成エネルギー MAE 0.028(学習60,000件)、SchNet 0.035、バンドギャップ MAE 0.33(学習36,720件)、元素の埋め込みの転移学習、3ブロックのモデル。Materials Project 69,640 結晶(2018年6月1日取得) | 出典5 https://doi.org/10.1021/acs.chemmater.9b01294 | 事実 |
| ALIGNN:結合の角度を線グラフで扱う、52の性質、既報の一部のGNNを最大85%上回る(著者の主張) | 出典9 https://doi.org/10.1038/s41524-021-00650-1 | 事実 |
| NequIP:E(3) 等変、133個の構造 vs DeepMD の133,500個、力の誤差で上回りエネルギーでは DeepMD が小さいこと、最大3桁少ないデータの主張、l=0 との比較、理論的理解は未解決、MD-17 と revised MD-17 | 出典10 https://doi.org/10.1038/s41467-022-29939-5 | 事実 |
| MACE:4体の高次メッセージで更新を2回に減らす等変モデル、rMD17 などで最先端と同等以上(著者の主張) | 出典11 https://arxiv.org/abs/2206.07697 | 事実 |
| M3GNet:3体、89元素、5 Å と 4 Å のカットオフ、学習データ(187,687件の緩和の履歴、62,783化合物)、テストMAE 0.035 eV/原子・0.072 eV/Å・0.41 GPa、材料単位の90/5/5分割、学習データの DFT 設定が最良の実務より緩いという限界 | 出典12 https://doi.org/10.1038/s43588-022-00349-3 | 事実 |
| CHGNet:Materials Project の約150万構造の履歴で事前学習、磁気モーメントを学習して電荷の情報を持つ、Li の拡散などへの応用 | 出典13 https://doi.org/10.1038/s42256-023-00716-3 | 事実 |
| Matbench:13のタスク(312〜約13万件、10のデータ源)、Automatminer が13タスク中8つで最良、結晶グラフの手法は約10⁴件以上で従来手法を上回るように見える。JARVIS-Leaderboard(1281の貢献、274のベンチマーク、152の手法)。Matbench Discovery(回帰指標と判定指標のずれ、境界付近の偽陽性)。Bartel ら(回帰精度と安定性判定の違い) | 出典2 https://doi.org/10.1038/s41524-020-00406-3 出典17 https://doi.org/10.1038/s41524-024-01259-w 出典14 https://doi.org/10.1038/s42256-025-01055-1 出典15 https://doi.org/10.1038/s41524-020-00362-y | 事実 |
| GNoME:約220万の構造が以前のデータに対して安定、更新した凸包上に約381,000、736件が既存の実験報告と一致、6ラウンドの能動学習でヒット率が80%超(構造)・33%(組成)、最終誤差11 meV/原子、PBE と r²SCAN(二元・三元の84%が負の相分離エネルギー)、著者が挙げる課題(合成可能性など)、構造モデルのカットオフ 4 Å・ポテンシャル 5 Å | 出典3 https://doi.org/10.1038/s41586-023-06735-9 | 事実 |
| Cheetham と Seshadri:GNoME の報告について、新規性・信頼性・有用性をすべて満たす化合物の証拠は乏しいと論評 | 出典16 https://doi.org/10.1021/acs.chemmater.4c00643 | 事実 |
| ISO/IEC 22989:2022 の番号・題名・2022年7月発行。ISO/IEC 5259-1:2024 の番号・題名・2024年7月発行 | 出典18 https://www.iso.org/standard/74296.html 出典19 https://www.iso.org/standard/81088.html | 事実 |
| おもちゃの更新の例(A−B−C、更新則:自分+0.5×となりの平均)の各値。面心立方(格子定数 4.2 Å)の半径内の原子数(4 Å:12、5 Å:18、6 Å:54、10 Å:224、15 Å:766) | 本稿の計算(Python) | 本稿の計算 |
| ALIGNN の比較の詳しい条件、CHGNet・MACE の数値の他モデルとの比較、同一条件でのモデル間の比較、GNoME の736件の個別の照合結果、GNN に特化した国際標準 | 本稿の調査範囲でアクセスできた一次情報では確認できなかったため記載していない(解説) | 解説 |
| 「記述子と GNN の比較表」「少ないデータでは従来手法が競争力を持つ」「結果の読み方(DFT の値との差と実験との差の違い、ランダム分割の漏洩の可能性)」「素材技術者の視点」の読み取り | 公表内容にもとづく本記事の整理・解説。各研究グループが表明した見解ではない | 解説 |
| 図の種類の注記:図6・図7が本稿の計算を含む作図、図2・図3・図4・図5・図8が概念図(ベクター作図)、図1・図9がImageGen生成の概念画像であること | 本記事による注記(解説) | 解説 |
最終更新:2026年10月22日/出典は一次情報(査読論文、arXiv の論文、ISO・Materials Project の公式ページ)に限定しています。数値例(おもちゃの更新の例、格子の原子数)は本稿の計算で、実際のモデルや材料の結果ではありません。ALIGNN の比較の詳しい条件、CHGNet・MACE の数値の他モデルとの比較、同一条件でのモデル間の比較、GNoME の736件の個別の照合結果、GNN に特化した国際標準については、確認できなかったため記載していません。図はすべて説明用の概念図または本稿の計算を含む作図で、図の枠(AI生成イメージ)は、後で画像を入れるための場所です。