主要成果
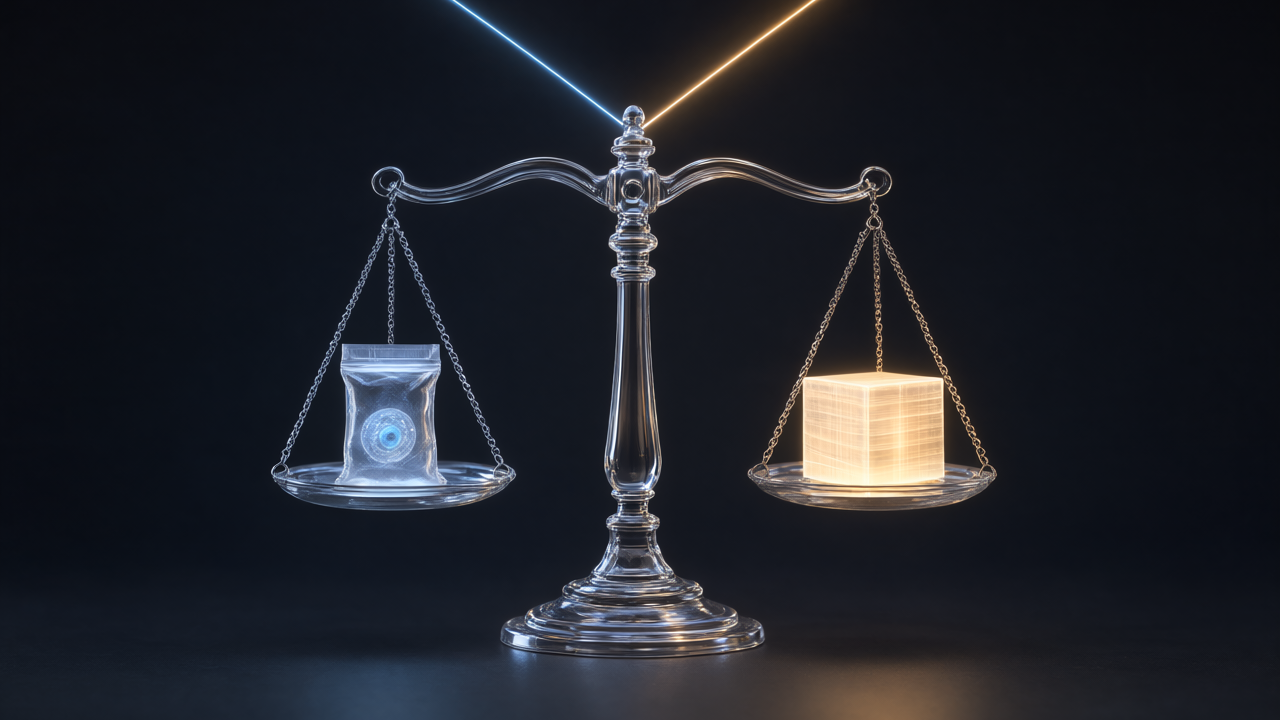
米国食品医薬品局(FDA)と欧州医薬品庁(EMA)は、細胞・遺伝子治療(CGT)製品の臨床試験薬(IND/CTA)申請段階における製造管理およびGMP要件に関して、異なるアプローチを採用していることが比較分析により示されました。FDAは「治験段階に応じたcGMP(phase-appropriate cGMP)」という概念を重視し、開発段階の早期において、コントロールの厳密さを研究のフェーズに合わせて段階的に高める柔軟なアプローチを認めています。これに対し、EMAは、一般的に最初の患者への投与が始まる前に、GMPライセンスを取得し、有資格者(Qualified Person, QP)によって監督される製造施設が稼働していることを要求するという、より厳格な姿勢を示しています。
技術・臨床詳細
- FDAのアプローチ: FDAは、初期の臨床開発段階(例:第1相試験)では、製品の製造方法がまだ進化途上であることを考慮し、必ずしも完全な商業GMP基準を求めていません。その代わり、製品の品質、安全性、均一性を確保するための適切な管理が「その段階に相応しい」レベルで実施されているかを評価します。これは、製造プロセスが洗練されるにつれて、cGMP要件も徐々に厳格化されていくことを意味します。
- EMAのアプローチ: EMAの規制枠組みでは、EU内の製造施設で生産されるCGT製品は、臨床試験供給用であっても、原則としてEU GMP Annex 1の要件に準拠し、GMPライセンスの取得が必要です。また、製品が放出される前には、有資格者(QP)によるバッチレビューとリリースが義務付けられます。これにより、欧州の患者に供給される治験薬は、より高度な品質保証体制のもとで製造されることが保証されます。
- CAR T細胞療法への影響: CAR T細胞のような患者ごとに個別化される複雑な多段階製造プロセスを持つ製品にとって、これらの規制の違いは開発戦略に大きな影響を与えます。FDAの柔軟なアプローチは、初期開発のリスクとコストを軽減する可能性がありますが、EMAの要件は、欧州市場への早期参入を目指す企業にとって、より早期からの大規模なGMP投資を必要とします。
背景・業界文脈
細胞・遺伝子治療分野は急速に進化しており、その複雑な性質から、従来の化学合成医薬品やバイオ医薬品とは異なる規制上の課題を抱えています。製品の生体由来性、製造プロセスの変動性、短い保存期間などが、標準的なGMP要件の適用を難しくしています。このような背景から、各国規制当局は、安全性と有効性を確保しつつ、革新的な治療法を患者に届けるためのバランスの取れた規制アプローチを模索しています。FDAとEMAのこうしたアプローチの違いは、世界の細胞・遺伝子治療開発における地理的戦略、特に製造施設の立地選択や初期臨床開発のロードマップ策定に影響を与えています。
今後の展望
両規制機関は、CGT製品の特異性を認識し、画一的なGMP基準が適切ではないという点では一致しています。今後、国際的なハーモナイゼーションの動きが加速するにつれて、これらのアプローチの差異がどのように収斂していくかが注目されます。特に、欧州連合(EU)のGMP Annex 1の改訂など、規制環境は常に進化しており、製造業者や開発企業は、両市場での成功のために、各地域の最新の規制要件を深く理解し、それに対応できる柔軟な製造戦略を構築する必要があります。最終的には、患者への安全かつ高品質な治療法を迅速に提供することが、規制当局共通の目標です。
元記事: https://rhizomeai.com/articles/fda-vs-ema-manufacturing-controls-and-gmp-for-cell
毎週の技術動向レポートを無料でお届け
各分野の分析レポートを読む価値があるかどうか一目で判断できるインフォグラフィックをメールで受け取れます。
📢 メールマガジンに無料登録(週刊・技術動向レポート)
ご登録いただくと、Troy-Technical から週刊で技術動向レポート(メールマガジン)をお届けします。
- 取得したメールアドレス・選択分野は配信目的にのみ使用します。
- 第三者へ提供することはありません。
- 配信はいつでも解除できます(各メール下部のリンクから)。
詳しくはプライバシーポリシーをご覧ください。
登録は1分・いつでも解除できます

コメント